
Die Systemvalidierung in der pharmazeutischen Industrie ist ein entscheidender Prozess, mit dem sichergestellt wird, dass computergestützte Systeme für die vorgesehene Verwendung geeignet sind und die aktuellen gesetzlichen Anforderungen erfüllen. Dies ist eine obligatorische Anforderung der cGMP (current Good Manufacturing Practices) und ist für das Qualitätsmanagement der hergestellten Produkte unerlässlich. Jedes computergestützte System, das die Patientensicherheit, die Produktqualität und die Datenintegrität beeinträchtigen könnte, muss entsprechend validiert werden.
Lesen Sie weiter oder hören Sie sich unseren AI-Podcast an:
Die Validierung zielt darauf ab, auf der Grundlage bestehender bewährter Praktiken der Industrie effizient und effektiv zu arbeiten. Sie beinhaltet den Nachweis durch dokumentierte Beweise dass jedes computergestützte System konsistent die erwarteten Ergebnisse liefert. Zu den wichtigsten rechtlichen Anforderungen und Richtlinien, die für die Validierung in dieser Branche maßgeblich sind, gehören die GxP-Vorschriften (Good Practice), EudraLex Band 4, Anhang 11 über computergestützte Systeme, 21 CFR Teil 11 der US-FDA über elektronische Aufzeichnungen und elektronische Signaturen sowie der ISPE GAMP-Leitfaden: A Risk-Based Approach to Complaint GxP Computerized Systems (GAMP 5). GAMP 5 bietet beispielsweise praktische Anleitungen, legt eine gemeinsame Sprache fest und fördert einen Systemlebenszyklus-Ansatz auf der Grundlage bewährter Verfahren.
Ein computergestütztes System in diesem Zusammenhang, wie z. B. MES- oder EBR-Systeme von Accevo, ist ein Satz von Software- und Hardwarekomponenten, die zusammen bestimmte Funktionen erfüllen. Die Anwendungssoftware sollte validiert werden, während die zugrunde liegende IT-Infrastruktur qualifiziert sein sollte. Wenn ein computergestütztes System einen manuellen Vorgang ersetzt, sollte es weder die Produktqualität, die Prozesskontrolle oder die Qualitätssicherung beeinträchtigen, noch das Gesamtrisiko des Prozesses erhöhen.
Das V-Modell in der Systemvalidierung
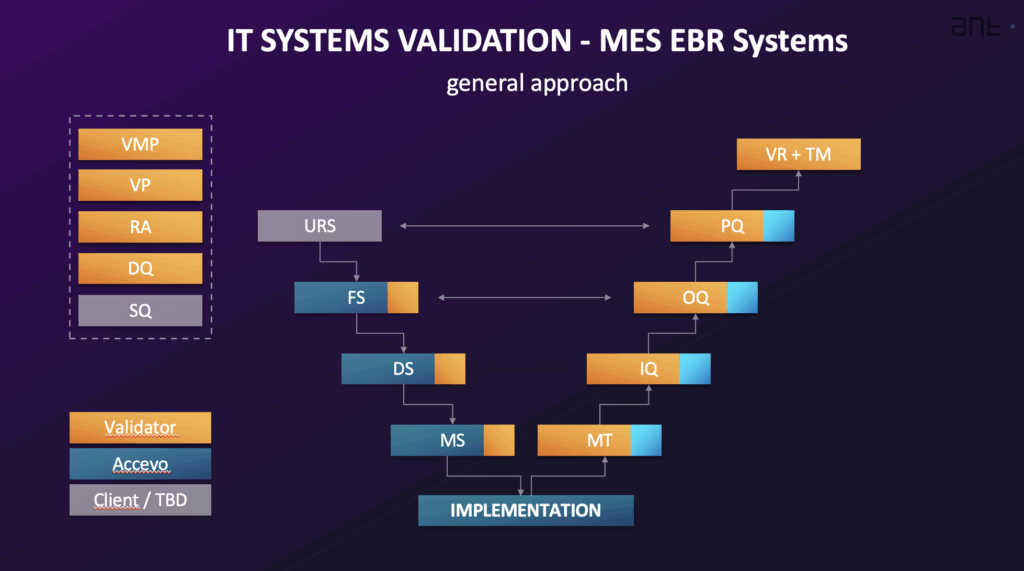
Der allgemeine Ansatz zur Validierung eines computergestützten Systems wie MES oder EBR integriert die Validierungsaktivitäten in die Systemimplementierung und folgt in der Regel einem System-Lebenszyklus. Dieser Lebenszyklus umfasst häufig Phasen wie Planung und Spezifikation, Entwurf und Entwicklung, Verifizierung, Betrieb und Stilllegung. Die Höhe des Validierungsaufwands richtet sich nach der Komplexität des Systems (Kategorisierung) und dem Risiko, das mit dem angegebenen Verwendungszweck verbunden ist (cGxP-Kritikalität). Der Validierungsprozess wird häufig mit Hilfe eines V-Modell.
Typische Validierungsaktivitäten und die dazugehörige Dokumentation umfassen:
- Validierungsmasterplan (VMP): Ein Grundlagendokument, das einen Überblick über die geplanten Validierungs- und Qualifizierungsaktivitäten gibt und den Umfang, den Rahmen, die Standards des Qualitätssystems, die Rollen und Verantwortlichkeiten, den Ansatz und die Ergebnisse der Validierung definiert.
- Validierungsplan (VP): Beschreibt die spezifischen Aktivitäten und Leistungen, die für die Implementierung und den Betrieb des Systems erforderlich sind, und liefert eine detaillierte Planung, definiert Verantwortlichkeiten und listet die erforderliche Dokumentation auf. Es liefert den Nachweis, dass die Validierungsaktivitäten systematisch und kontrolliert durchgeführt werden.
- Spezifikation der Benutzeranforderungen (URS): Dokumentiert den Geschäftsbedarf und die Anforderungen an die systemgesteuerten Prozesse. Es legt fest, was das System leisten muss. Die URS umfasst allgemeine Anforderungen, gesetzliche Anforderungen (z. B. an die Datenintegrität, den Prüfpfad und die Sicherheit) sowie Funktions- und Prozessanforderungen. Sie sollte eine Liste der Stellen enthalten, an denen elektronische Aufzeichnungen und Signaturen verwendet werden und die für die Regulierung von Bedeutung sind. Die Anforderungen sind eindeutig identifizierbar.
- Risikoanalyse (RA): Ein systematischer Prozess, der häufig Methoden wie die vereinfachte FMEA (Failure Mode and Effects Analysis) auf der Grundlage der GAMP 5-Empfehlungen verwendet, um Risiken während des gesamten Systemlebenszyklus zu bewerten, zu kontrollieren, zu kommunizieren und zu überprüfen. Dabei werden die GxP-Relevanz des Systems, die Datenintegrität und die Auswirkungen auf die Qualitätsprozesse bewertet, einschließlich der Festlegung von Abhilfemaßnahmen. Die Validierungsaktivitäten basieren häufig auf den Schlussfolgerungen der Risikoanalyse.
- Funktionsspezifikation (FS) und Software/Hardware-Entwurfsspezifikation (DS): Die FS beschreibt die Systemfunktionen und -module, die zur Erfüllung der in der URS definierten Anforderungen verwendet werden. Der DS dokumentiert, wie ein System aufgebaut ist, einschließlich Struktur, Algorithmen, Logik, Datenformate und Schnittstellenbeschreibungen. Der DS enthält auch Konfigurations- und HW/SW-Designspezifikationen. Die FS wird auf der Grundlage der URS und etwaiger Angebotsdokumente erstellt und bildet die Basis für die Funktionstests. Die Designqualifizierung (DQ) umfasst die Bewertung der Projektdokumentation, um festzustellen, ob das System gemäß den GMP/GAMP-Regeln entwickelt wurde.
- Lieferantenqualifizierung (SQ): Beurteilt, ob der Anbieter ein hochwertiges Produkt oder eine hochwertige Dienstleistung liefern kann, die gesetzlichen Anforderungen erfüllt, über angemessene Qualitätsverfahren verfügt und die Implementierung, Unterstützung und Aktualisierung verwalten kann.
- Installationsqualifizierung (IQ): Überprüft die dokumentierte Installation und Konfiguration aller Systemkomponenten, sowohl der Hardware als auch der Software, gemäß den Spezifikationen. Dazu gehört auch die Überprüfung der korrekten Installation und Konfiguration.
- Operative Qualifizierung (OQ): Bestätigt, dass das System wie in der Funktionsspezifikation beschrieben funktioniert. Die OQ testet die kritischsten Systemfunktionen, insbesondere diejenigen, die kritische Daten verwalten, und umfasst positive und negative Testergebnisse. Sie sollte auch die Prüfung der gesetzlichen Anforderungen für elektronische Aufzeichnungen und Unterschriften umfassen. Die OQ wird normalerweise in einer Validierungsumgebung durchgeführt.
- Leistungsqualifizierung (PQ): Überprüft und dokumentiert, dass die Benutzeranforderungen erfüllt sind. PQ testet den gesamten vom System verwalteten Prozess, wie in der URS definiert. PQ-Tests werden häufig in der Produktionsumgebung mit echten Daten durchgeführt.
- Rückverfolgbarkeitsmatrix (TM): Zuordnung aller technischen Anforderungen aus der URS zu den entsprechenden Abschnitten der Konstruktionsunterlagen und Prüfverfahren (IQ/OQ/PQ). Ihr Ziel ist es, zu überprüfen, ob alle in der URS definierten Anforderungen vom System erfüllt werden. Sie zeigt die Beziehung zwischen den Benutzeranforderungen und den erfolgreich durchgeführten Tests auf.
- Zusammenfassender Validierungsbericht (VSR): Ein Dokument, das am Ende des Validierungsprozesses ausgestellt wird und alle geplanten Aktivitäten und Ergebnisse zusammenfasst. Es analysiert die gesammelten Daten, berichtet über die Testergebnisse (einschließlich Nichtkonformitäten), bestätigt, dass die Aktivitäten wie geplant durchgeführt wurden, bewertet die Testergebnisse anhand der Akzeptanzkriterien und gibt eine eindeutige Erklärung ab, dass das System verifiziert und für die betriebliche Nutzung freigegeben ist. Die Rückverfolgbarkeitsmatrix ist in der Regel als Anhang beigefügt.
Wer validiert?
Die Validierung wird von verschiedenen Rollen durchgeführt, unter anderem von der Prozessverantwortlicher (verantwortlich für den Unternehmensprozess, Überprüfung der Validierungsdokumente, Änderungsmanagement), Eigentümer des Systems (zuständig für technische Fragen, Infrastruktur, Genehmigungsphasen), Qualitätseinheit (zuständig für Qualitätsfragen, Überprüfung/Genehmigung bestimmter Leistungen, Gewährleistung der Einhaltung der Vorschriften), Projektleiter (Gesamtverantwortung für die Bereitstellung der Lösung, Überprüfung der Ergebnisse), und die Anbieter (bietet Systemimplementierung, Beratungsdienste, Tests).
Aufrechterhaltung der Validierung während des gesamten Systemlebenszyklus
Die Validierung ist nicht nur eine einmalige Aktivität bei der Implementierung. Die Aufrechterhaltung der geprüfter Zustand während der Betriebsdauer des Systems und in der Ausmusterungsphase ist ebenfalls von entscheidender Bedeutung. Zu den Aktivitäten in diesen Phasen gehören Übergabe, Support-Management, Leistungsüberwachung, Störungsmanagement, CAPA, Änderungsmanagement, Reparatur, regelmäßige Überprüfung, Sicherung und Wiederherstellung, Geschäftskontinuität, Sicherheitsmanagement, Systemverwaltung, Datenmigration und Systemausmusterung/-entsorgung.
Ein computergestütztes System ist in diesem Zusammenhang ein Satz von Software- und Hardwarekomponenten, die zusammen bestimmte Funktionen erfüllen. Die Anwendungssoftware sollte validiert werden, während die zugrunde liegende IT-Infrastruktur qualifiziert sein sollte. Wenn ein computergestütztes System einen manuellen Vorgang ersetzt, sollte es weder die Produktqualität, die Prozesskontrolle oder die Qualitätssicherung beeinträchtigen noch das Gesamtrisiko des Prozesses erhöhen.
Der allgemeine Ansatz zur Validierung eines computergestützten Systems integriert die Validierungsaktivitäten mit der Systemimplementierung und folgt in der Regel einem Systemlebenszyklus. Dieser Lebenszyklus umfasst häufig Phasen wie Planung und Spezifikation, Entwurf und Entwicklung, Verifizierung, Betrieb und Stilllegung. Die Höhe des Validierungsaufwands richtet sich nach der Komplexität des Systems (Kategorisierung) und dem Risiko, das mit seinem spezifizierten Verwendungszweck verbunden ist (cGxP-Kritikalität). Der Validierungsprozess wird häufig mit Hilfe eines V-Modells abgebildet.
Typische Validierungsaktivitäten und die dazugehörige Dokumentation umfassen:
- Validierungsmasterplan (VMP): Ein Grundlagendokument, das einen Überblick über die geplanten Validierungs- und Qualifizierungsaktivitäten gibt und den Umfang, den Rahmen, die Standards des Qualitätssystems, die Rollen und Verantwortlichkeiten, den Ansatz und die Ergebnisse der Validierung definiert.
- Validierungsplan (VP): Beschreibt die spezifischen Aktivitäten und Leistungen, die für die Implementierung und den Betrieb des Systems erforderlich sind, und liefert eine detaillierte Planung, definiert Verantwortlichkeiten und listet die erforderliche Dokumentation auf. Es liefert den Nachweis, dass die Validierungsaktivitäten systematisch und kontrolliert durchgeführt werden.
- Spezifikation der Benutzeranforderungen (URS): Dokumentiert den Geschäftsbedarf und die Anforderungen an die systemgesteuerten Prozesse. Es legt fest, was das System leisten muss. Die URS umfasst allgemeine Anforderungen, gesetzliche Anforderungen (z. B. an die Datenintegrität, den Prüfpfad und die Sicherheit) sowie Funktions- und Prozessanforderungen. Sie sollte eine Liste der Stellen enthalten, an denen elektronische Aufzeichnungen und Signaturen verwendet werden und die für die Regulierung von Bedeutung sind. Die Anforderungen sind eindeutig identifizierbar.
- Risikoanalyse (RA): Ein systematischer Prozess, der häufig Methoden wie die vereinfachte FMEA (Failure Mode and Effects Analysis) auf der Grundlage der GAMP 5-Empfehlungen verwendet, um Risiken während des gesamten Systemlebenszyklus zu bewerten, zu kontrollieren, zu kommunizieren und zu überprüfen. Dabei werden die GxP-Relevanz des Systems, die Datenintegrität und die Auswirkungen auf die Qualitätsprozesse bewertet, einschließlich der Festlegung von Abhilfemaßnahmen. Die Validierungsaktivitäten basieren häufig auf den Schlussfolgerungen der Risikoanalyse.
- Funktionsspezifikation (FS) und Software/Hardware-Entwurfsspezifikation (DS): Die FS beschreibt die Systemfunktionen und -module, die zur Erfüllung der in der URS definierten Anforderungen verwendet werden. Der DS dokumentiert, wie ein System aufgebaut ist, einschließlich Struktur, Algorithmen, Logik, Datenformate und Schnittstellenbeschreibungen. Der DS enthält auch Konfigurations- und HW/SW-Designspezifikationen. Die FS wird auf der Grundlage der URS und etwaiger Angebotsdokumente erstellt und bildet die Basis für die Funktionstests. Die Designqualifizierung (DQ) umfasst die Bewertung der Projektdokumentation, um festzustellen, ob das System gemäß den GMP/GAMP-Regeln entwickelt wurde.
- Lieferantenqualifizierung (SQ): Beurteilt, ob der Anbieter ein hochwertiges Produkt oder eine hochwertige Dienstleistung liefern kann, die gesetzlichen Anforderungen erfüllt, über angemessene Qualitätsverfahren verfügt und die Implementierung, Unterstützung und Aktualisierung verwalten kann.
- Installationsqualifizierung (IQ): Überprüft die dokumentierte Installation und Konfiguration aller Systemkomponenten, sowohl der Hardware als auch der Software, gemäß den Spezifikationen. Dazu gehört auch die Überprüfung der korrekten Installation und Konfiguration.
- Operative Qualifizierung (OQ): Bestätigt, dass das System wie in der Funktionsspezifikation beschrieben funktioniert. Die OQ testet die kritischsten Systemfunktionen, insbesondere diejenigen, die kritische Daten verwalten, und umfasst positive und negative Testergebnisse. Sie sollte auch die Prüfung der gesetzlichen Anforderungen für elektronische Aufzeichnungen und Unterschriften umfassen. Die OQ wird normalerweise in einer Validierungsumgebung durchgeführt.
- Leistungsqualifizierung (PQ): Überprüft und dokumentiert, dass die Benutzeranforderungen erfüllt sind. PQ testet den gesamten vom System verwalteten Prozess, wie in der URS definiert. PQ-Tests werden häufig in der Produktionsumgebung mit echten Daten durchgeführt.
- Rückverfolgbarkeitsmatrix (TM): Zuordnung aller technischen Anforderungen aus der URS zu den entsprechenden Abschnitten der Konstruktionsunterlagen und Prüfverfahren (IQ/OQ/PQ). Ihr Ziel ist es, zu überprüfen, ob alle in der URS definierten Anforderungen vom System erfüllt werden. Sie zeigt die Beziehung zwischen den Benutzeranforderungen und den erfolgreich durchgeführten Tests auf.
- Zusammenfassender Validierungsbericht (VSR): Ein Dokument, das am Ende des Validierungsprozesses ausgestellt wird und alle geplanten Aktivitäten und Ergebnisse zusammenfasst. Es analysiert die gesammelten Daten, berichtet über die Testergebnisse (einschließlich Nichtkonformitäten), bestätigt, dass die Aktivitäten wie geplant durchgeführt wurden, bewertet die Testergebnisse anhand der Akzeptanzkriterien und gibt eine eindeutige Erklärung ab, dass das System verifiziert und für die betriebliche Nutzung freigegeben ist. Die Rückverfolgbarkeitsmatrix ist in der Regel als Anhang beigefügt.
Die Quintessenz
Die Validierung wird von verschiedenen Stellen durchgeführt, darunter der Prozessverantwortliche (verantwortlich für den Unternehmensprozess, Überprüfung der Validierungsdokumente, Änderungsmanagement), der Systemverantwortliche (verantwortlich für technische Fragen, Infrastruktur, Genehmigung von Phasen), das Qualitätsreferat (verantwortlich für Qualitätsfragen, Überprüfung/Genehmigung spezifischer Leistungen, Sicherstellung der Konformität), der Projektleiter (Gesamtverantwortung für die Bereitstellung der Lösung, Überprüfung der Leistungen) und der Lieferant (bietet Systemimplementierung, Beratungsdienste, Tests).
Die Validierung ist nicht nur eine einmalige Aktivität bei der Implementierung. Die Aufrechterhaltung des validierten Zustands während der Betriebsdauer des Systems und in der Ausmusterungsphase ist ebenfalls entscheidend. Zu den Aktivitäten in diesen Phasen gehören die Übergabe, das Supportmanagement, die Leistungsüberwachung, das Vorfallsmanagement, CAPA, das Änderungsmanagement, die Reparatur, die regelmäßige Überprüfung, die Sicherung und Wiederherstellung, die Geschäftskontinuität, das Sicherheitsmanagement, die Systemverwaltung, die Datenmigration und die Stilllegung/Entsorgung des Systems.
Gut zu wissen! Es besteht die Möglichkeit, ein computergestütztes System wie OEE in der pharmazeutischen Industrie ohne Validierung zu implementieren, um ein lokales, nicht kritisches System zu unterstützen, lesen Sie hier mehr: Wie implementiert man ein OEE-Überwachungssystem ohne Validierung in 3 Monaten? - Fallstudie.
Siehe auch: