
LIMS:实验室信息管理系统
Accevo LIMS 可对实验室操作进行端到端的受控管理——将样品、检测方法、结果、审批和记录整合到一个系统中——并将它们与产生这些信息的生产批次关联起来。
一款专为制造商而非独立实验室打造的实验室信息管理系统:符合美国FDA 21 CFR第11部分和欧盟GMP附件11的要求,并与您的MES、EBR和QMS基于同一平台。
数据完整性与合规性
在受监管的工厂中,实验室记录是受到审查最严格的数据。Accevo LIMS 的设计初衷就是确保证据在系统运行过程中自然形成,而非在检查前临时拼凑而成。
监管措施
美国食品药品监督管理局(FDA)《联邦法规汇编》第21篇第11部分 – 具有唯一用户身份验证和基于角色的访问控制的电子记录和电子签名。
欧盟GMP附件11 – 电子记录控制措施符合《EudraLex》第4卷对计算机化系统的要求。
可配置的审计日志 – 谁做了什么、何时做的,以及发生了什么变化,同时保留所有先前的值,而不是将其覆盖。
结果完整性
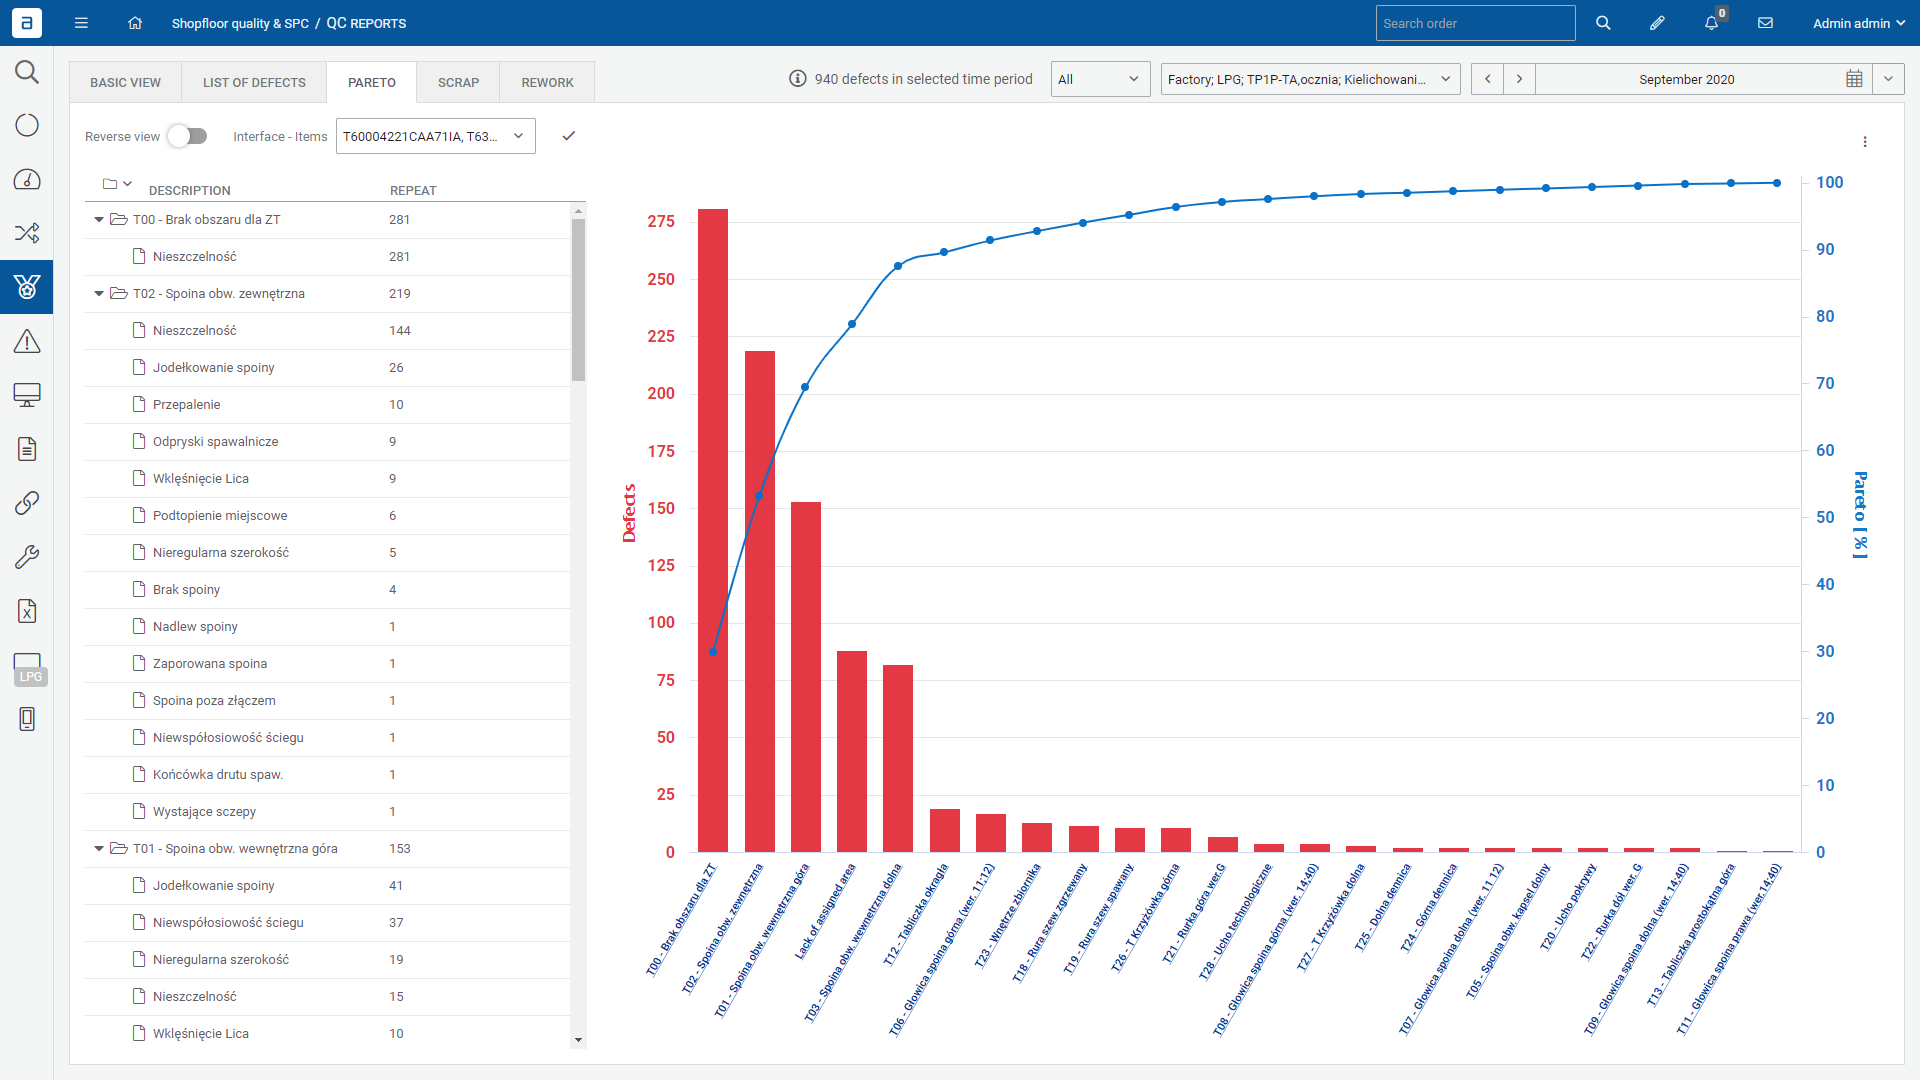
OOS 和 OOT 的处理 – 自动标记超出规格和趋势的检测结果,并将这些结果转入有记录的调查流程,而非通过口头沟通处理。
经过验证的计算结果 – 系统根据经批准的方法计算出的结果,剔除了导致大多数数据完整性问题的转录和电子表格错误。
重新测试与重新整合 – 经过控制、记录并与原始结果关联,从而完整保留决策的历史记录。
公司认证
ISO 9001 – 我们的开发、交付和支持流程均通过了质量管理体系认证。
ISO/IEC 27001 – 经过认证的信息安全管理,当实验室数据涉及商业机密时,这一点尤为重要。
验证支持 – 为您的CSV工作提供标准文档包、需求可追溯性以及IQ/OQ/PQ执行支持。
《联邦法规》第21篇第11章
电子记录与电子签名
附件11
欧盟GMP计算机化系统
1
用于实验室和生产环境的数据层
多站点
一个系统,多个实验室
LIMS的功能
这六个领域共同涵盖了质量控制实验室的一整天工作——从取样说明到分析证书。
样本管理
取样说明、标签、测试计划和样品记录,并在工厂有要求时,将样品相关工作与SAP等系统对接。自登记之日起,每份样品都附有其生产背景信息。
技术规格与试验方法
采用版本控制的规范和方法,配有审批工作流、样本计划和供应商文件——从而确保实际执行的测试可被证实正是已获批准的测试。
结果与批准
手动录入和文件导入、结果验证、计算、附件和注释、超出规格(OOS)和超出范围(OOT)调查、复检,以及动态生成分析证书。
稳定性研究
在同一审批工作流下,定义了包含时间点、条件、浓度和测试样品的试验方案——采用“按需调取”的计划管理方式,而非按日安排。
设备集成
直接连接仪器、解析文件、应用处理规则,并通过警报跟踪校准状态——彻底省去了手动转录这一步骤。
电子实验笔记本(ELN)
集成了用于方法执行、样品制备和计算的电子实验记录本(ELN),可与实验室信息管理系统(LIMS)交换数据,而非仅作为第二套记录并行存在。
从样品到上市
一个工作流,三个检查点。每个阶段都按顺序执行,因此,在产生该结果的测试未有效执行之前,该结果无法被批准。
注册与排课
样品会根据其批次、生产线和时间点进行登记,并被赋予标签和测试计划——该计划源自已批准的样品计划,而非依靠某人凭记忆来确定应进行哪些测试。
执行与结果捕获
针对受版本控制的方法执行测试,从已连接的仪器中读取数值,并在输入时根据规格进行验证。
审查、批准和合格证书
对被标记的结果进行例外审查,采用带签名的电子审批,并根据记录生成分析证书,而非手动录入。
一个实验室数据层
大多数质量控制实验室面临的棘手问题并非某个单一系统——而是样品记录、仪器输出数据、稳定性试验计划、调查文件和证书都分散在不同的地方,而这些之间的整合工作只能依靠人工来完成。
仅需一个数据层,即可将该人员从关键路径中剔除。仪器将数据写入记录,记录驱动审批流程,审批生成证书,而该批次的关联信息始终贯穿其中。无需重复输入,因此也不会出现输入错误。
专为增长而打造
选择一套实验室系统,意味着要为未来十五年做出决定。这四项特性将决定您所选择的系统在十五年后是否仍能满足您的需求。
可配置,而非定制
新方法、规范、样本方案和工作流程是经过配置而非开发的——这也确保了当流程发生变化时,重新验证仍能保持适当性。
设计上采用多站点架构
一个系统中包含多个实验室,它们共享主数据并采用针对具体站点的操作规范,因此第二个站点属于系统扩展,而非二次实施。
云、本地或混合部署
部署模式由您决定。数据可以在边缘端采集并在中央进行处理,或者在政策要求的情况下完全保存在您自己的服务器上。
开放式集成
已建立与ERP、MES、仪器及文档管理系统的标准化接口,从而确保实验室数据可重复利用,而非被困在系统中。
谁在这个系统中工作
质量控制实验室经理
样本积压情况、仪器可用性、分析人员的工作量以及周转时间均可一目了然——且日程安排由已批准的样本计划驱动,而非依赖某人维护的电子表格。
质量保证 / QP
对已标记的结果进行例外审查,查阅完整的审计追踪记录,并核对其所属批次记录中附带的实验室数据——因此,放行是一项审查工作,而非考古式的工作。
IT与验证负责人
一种可配置的产品,具备标准的验证文档、需求可追溯性以及有据可查的变更控制——这正是确保CSV工作量保持在合理范围内的关键。
常见问题解答
LIMS 简介
实验室信息管理系统负责管理实验室工作的整个生命周期:样本登记、根据批准的方法安排和执行检测、结果录入与验证、审批工作流,以及以可审计形式保存记录。在制造业中,该系统还将每个样本与其所属的生产批次和生产线关联起来。
LIMS 作为实验室管理系统,将样品、检测、规格和结果作为结构化数据进行管理。电子实验笔记本则记录了具体实验操作的实施过程。Accevo 包含一个与 LIMS 集成并能与其交换数据的电子实验笔记本,因此它们构成了一份统一的记录,而非两份独立的记录。
是的。系统内置了电子记录和电子签名、唯一用户身份验证、基于角色的访问控制以及可配置的审计跟踪功能,符合美国食品药品监督管理局(FDA)《联邦法规》第21篇第11部分(21 CFR Part 11)和欧盟良好生产规范(GMP)附录11的要求。验证文件以及安装确认(IQ)、操作确认(OQ)和性能确认(PQ)的支持均包含在项目范围内。
在输入或导入数据时,系统会根据已批准的规格要求自动对超出规格(OOS)和超出范围(OOT)的结果进行标记,并将这些结果转入有记录的调查流程,其中复检过程将受到控制并予以记录。原始结果绝不会被覆盖。
是的。在仪器支持的情况下,会直接连接仪器,对输出文件进行解析并应用处理规则。通过警报来跟踪校准状态。这消除了手动转录环节,而手动转录正是导致实验室数据完整性问题最主要的单一原因。
是的——样品、物料主数据和受控文档可通过Web服务、RFC或文件接口与ERP(包括SAP)及文档管理系统进行交换。
是的。采用共享主数据并结合各站点特定实践的多站点部署是一种标准配置,因此新增一个实验室属于系统扩展,而非全新实施。
近期文章

电子批处理记录--制药业的自动化和纸张消除
众所周知,制药生产过程的每一步都必须有记录。然而,对于制药企业而言,管理纸质文件可能极其耗时,且人为失误也相对常见。正因如此,制药公司决定实施所谓的电子批次记录(EBR),以便

MES解决方案如何消除生产和车间的纸张?
无论在哪个行业,数字化都已牢固地融入日常生产流程。尽管如此,数字化尚未普及时期的旧习惯依然存在,而传统解决方案却无法与业务效率相辅相成。纸质文件便是其中一例——在制作车间使用的文件时,纸质文件依然很常见。

制药业生产系统验证 - EBR/MES 系统验证
制药行业的系统验证是一项至关重要的流程,旨在确保计算机化系统适合其预期用途,并符合现行监管要求。这是cGMP(现行良好生产规范)的一项强制性要求,对于管理制成品的质量至关重要。任何计算机化系统