Krytyczny parametr procesowy (CPP) to zmienna procesowa, której wahania mogą wpływać na krytyczną cechę jakościową i która w związku z tym wymaga monitorowania lub kontroli. W produkcji farmaceutycznej klasyfikacja zależy od produktu i procesu: temperatura, czas mieszania czy ciśnienie nie są automatycznie uznawane za CPP tylko dlatego, że zespół je mierzy.
Ilustracja wygenerowana przez sztuczną inteligencję. Nie przedstawia obiektu należącego do firmy Accevo ani do jej klienta.
Krytyczne parametry procesu i krytyczne cechy jakościowe
ICH Q8(R2) definiuje CPP poprzez wpływ jego zmienności na krytyczną cechę jakościową (CQA). CQA to właściwość fizyczna, chemiczna, biologiczna lub mikrobiologiczna, która powinna mieścić się w odpowiednim limicie, przedziale lub rozkładzie, aby osiągnąć pożądaną jakość produktu.
Zespoły ds. rozwoju procesów i jakości badają zależność między parametrem a cechą jakościową. Wykorzystują wiedzę na temat procesów, eksperymenty oraz ocenę ryzyka, aby ustalić, czy dany parametr ma kluczowe znaczenie oraz w jaki sposób należy go kontrolować. Zmienna mająca wpływ na wydajność lub ochronę sprzętu może nadal wymagać uwagi, nawet jeśli jej związek z kluczową cechą jakościową (CQA) nie sprawia, że jest ona kluczowym parametrem procesowym (CPP).
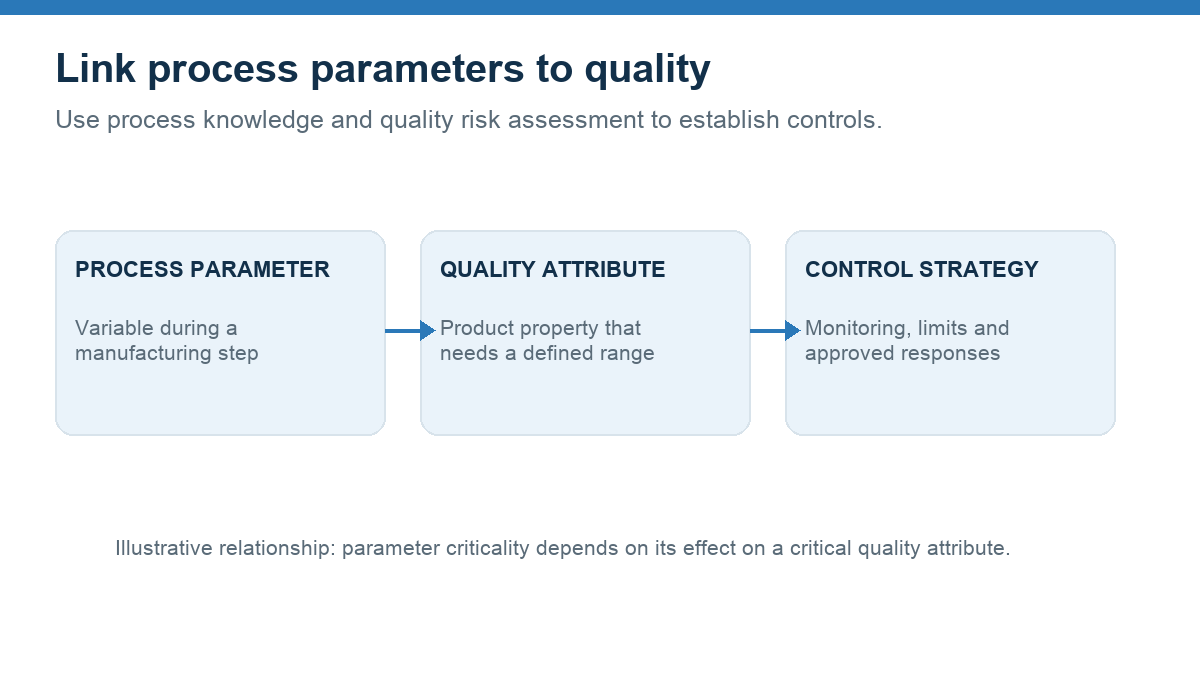
Przykładowa zależność. Klasyfikacja parametru zależy od danych dotyczących konkretnego produktu i procesu.
Przykłady potencjalnych CPP w branży farmaceutycznej
Poniższe przykłady stanowią orientacyjne punkty wyjścia do przeprowadzenia oceny. Nie są to klasyfikacje ani ograniczenia eksploatacyjne dotyczące rzeczywistego produktu. Zakład musi ustalić powiązania z własnymi kluczowymi parametrami jakości (CQA) oraz procesem:
-
Mieszanie: Czas mieszania lub prędkość urządzenia mogą wymagać zbadania wraz z jednorodnością mieszanki i jej składu.
-
Granulacja i suszenie: Warto zbadać, czy dawka rozpylania, temperatura na wlocie lub czas suszenia mają wpływ na wilgotność oraz właściwości produktu na dalszym etapie procesu.
-
Tłoczenie tabletek: Siła ściskania może wymagać zbadania wraz z właściwościami mechanicznymi i rozpuszczalnością.
-
Działanie bioreaktora: Wartości pH, temperatura lub zawartość tlenu rozpuszczonego mogą wymagać zbadania wraz z odpowiednimi cechami jakościowymi produktu.
Ta sama zmienna może pełnić inną rolę w innym składzie receptury, układzie technologicznym lub skali produkcji. Należy zbadać możliwe interakcje między zmiennymi, zamiast przypisywać im stopień krytyczności na podstawie ogólnej listy.
W jaki sposób zespoły określają kluczowe parametry procesowe
-
Określ cechy jakościowe produktu: należy udokumentować cechy i cele jakościowe dotyczące danego produktu.
-
Operacje na jednostkach mapy: wymienić właściwości materiału, parametry procesu, urządzenia oraz punkty pomiarowe dla każdego etapu.
-
Ocena ryzyka: wykorzystać wiedzę naukową i dostępne dane, aby ustalić priorytety potencjalnych skutków dla kluczowych wskaźników jakości (CQA).
-
Związki między badanymi zmiennymi: wykorzystywać odpowiednie eksperymenty, dotychczasową wiedzę oraz dane procesowe do badania skutków i zależności.
-
Zdefiniuj elementy sterujące: monitorowanie dokumentów, zakresy działania, obowiązki oraz działania w przypadku odstępstw w strategii kontroli.
-
Przegląd na każdym etapie cyklu życia: zaktualizować ocenę w ramach procedury wprowadzania zmian w obiekcie, gdy nastąpią zmiany w zakresie wiedzy, materiałów, skali lub wyposażenia.
Planowanie eksperymentów może pomóc zespołom w badaniu różnych czynników i ich wzajemnych oddziaływań. Dane historyczne dotyczące partii mogą dostarczyć kontekstu, ale same korelacje mogą nie wystarczyć do ustalenia związku przyczynowego. Kwestie, które należy wziąć pod uwagę w ramach wytycznych ICH Q8/Q9/Q10 omawia związek między krytycznością parametrów, atrybutami jakości a zarządzaniem ryzykiem jakościowym.
Zakresy działania, ograniczenia i przestrzeń projektowa
Zespół ustala zakres roboczy parametru na podstawie dostępnych danych z badań, możliwości pomiarowych oraz zatwierdzonej strategii kontroli. Wytyczne ICH Q8 opisują sprawdzony, dopuszczalny zakres dla pojedynczego parametru przy stałych wartościach pozostałych parametrów. Przestrzeń projektowa uwzględnia kombinacje i interakcje zmiennych i podlega ocenie oraz zatwierdzeniu przez organy regulacyjne. Ani ogólny przykład, ani domyślne ustawienia sprzętu nie określają zatwierdzonego zakresu dla konkretnego produktu.
Należy udokumentować parametr, jednostkę miary, punkt pomiarowy, częstotliwość próbkowania, zakres dopuszczalny oraz reakcję w przypadku, gdy odczyt wykracza poza oczekiwane warunki. Osoby odpowiedzialne za jakość i procesy powinny oceniać odstępstwa, kierując się procedurami obowiązującymi w zakładzie oraz uwzględniając odpowiedni kontekst produktu.
Monitorowanie CPP podczas produkcji
Operatorzy i inżynierowie mogą korzystać z systemów sterowania, skalibrowanych przyrządów pomiarowych, rejestrów przebiegu procesów oraz dokumentacji partii w celu monitorowania zmiennych procesowych. W zależności od zatwierdzonego projektu system może gromadzić odczyty, przedstawiać trendy, ostrzegać operatora lub rejestrować sytuacje wyjątkowe do analizy. Strategia sterowania określa, co należy mierzyć i w jaki sposób należy reagować; sam pulpit nawigacyjny nie zapewnia kontroli.
Poniższy wykres zawiera fikcyjne przykładowe odczyty, które służą wyłącznie do zilustrowania szeregu czasowego. Nie przedstawia on zweryfikowanego zakresu, procesu klienta ani zalecanego limitu roboczego. Zespół produkcyjny porównałby kwalifikowane pomiary z własnymi zatwierdzonymi limitami i przeprowadziłby dochodzenie zgodnie ze swoimi procedurami.
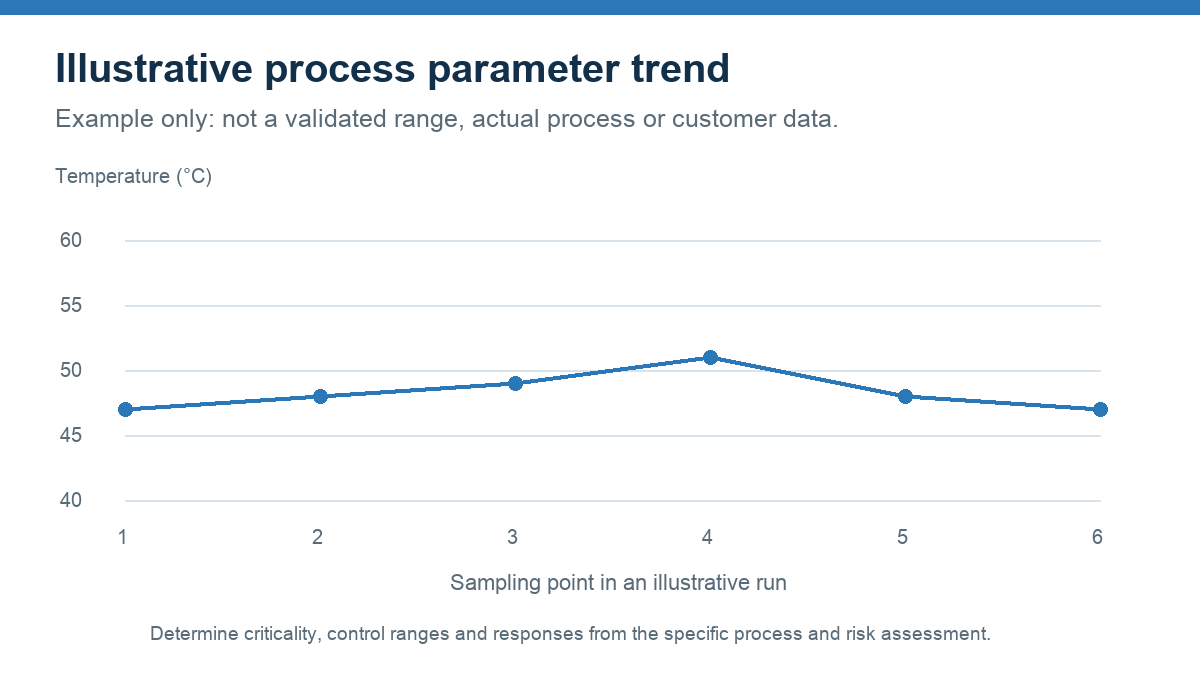
Wartości mają charakter wyłącznie poglądowy. Nie są to zmierzone dane dotyczące instalacji ani zweryfikowany zakres pracy.
W jaki sposób system MES i elektroniczna dokumentacja partii wspierają procesy CPP
System MES może prowadzić operatorów przez określone etapy produkcji oraz rejestrować wartości lub zdarzenia zgłaszane przez pracowników i podłączone urządzenia, o ile interfejs i przebieg pracy to umożliwiają. Elektroniczna dokumentacja partii pozwala zgromadzić dowody niezbędne do przeglądu, w tym zarejestrowane wartości, odstępstwa i działania operatorów. System automatyki oraz procedury zakładowe zachowują przypisane im obowiązki w zakresie kontroli urządzeń i podejmowania decyzji dotyczących jakości.
Przed podłączeniem parametru do przepływu pracy partii należy uzgodnić: przyrząd źródłowy, jednostkę miary, znacznik czasu, powiązanie z partią, oczekiwaną częstotliwość przekazywania danych oraz sposób postępowania w przypadku wartości brakujących, opóźnionych lub wykraczających poza zakres. Należy sprawdzić, w jaki sposób placówka będzie postępować w przypadku korekt, zmian sprzętu i awarii systemu. Zapoznaj się z różnica między MES a EBR, Przewodnik po integracji systemów MES w branży farmaceutycznej oraz firmy Accevo Przegląd oprogramowania do produkcji farmaceutycznej.
Najczęściej zadawane pytania dotyczące programu CPP
Czy każdy parametr procesu jest parametrem CPP?
Nie. Parametr kluczowy procesu (CPP) określa się na podstawie wpływu jego zmienności na kluczowy wskaźnik jakości (CQA) oraz wynikającej z tego konieczności monitorowania lub kontrolowania tego parametru. Inne parametry mogą nadal mieć znaczenie dla bezpieczeństwa, wydajności lub działania sprzętu.
Czy CPP może ulec zmianie w trakcie cyklu życia produktu?
Zespoły mogą dokonywać ponownej oceny stopnia krytyczności i środków kontroli w miarę zmian wiedzy na temat procesu lub warunków operacyjnych. Należy korzystać z zakładowych procesów zarządzania ryzykiem jakości oraz procesów wprowadzania zmian, a także oceniać obowiązujące wymogi regulacyjne.
Czy dokumentacja elektroniczna gwarantuje zgodność z przepisami?
Nie. Zgodność z przepisami zależy od przeznaczenia, obowiązujących wymagań, konfiguracji systemu, procedur i dokumentacji. Dokumentacja elektroniczna stanowi jeden z elementów systemu jakości zakładu.
