Un parámetro crítico del proceso (CPP) es una variable del proceso cuya variación puede afectar a un atributo crítico de calidad y que, por lo tanto, debe ser objeto de seguimiento o control. En la fabricación de productos farmacéuticos, la clasificación depende del producto y del proceso: la temperatura, el tiempo de mezcla o la presión no se consideran automáticamente un CPP por el mero hecho de que el equipo los mida.
Ilustración generada por IA. No representa ninguna instalación de Accevo ni de sus clientes.
Parámetros críticos del proceso y atributos críticos de calidad
ICH Q8(R2) define un CPP a través del efecto de su variabilidad sobre un atributo crítico de calidad (CQA). Un CQA es una propiedad física, química, biológica o microbiológica que debe mantenerse dentro de un límite, rango o distribución adecuados para alcanzar la calidad deseada del producto.
Los equipos de desarrollo de procesos y de calidad analizan la relación entre un parámetro y un atributo. Recurren a sus conocimientos sobre los procesos, a experimentos y a la evaluación de riesgos para determinar si el parámetro es crítico y cómo controlarlo. Una variable que influye en el rendimiento o en la protección de los equipos puede seguir requiriendo atención, aunque su relación con un atributo de calidad crítico (CQA) no la convierta en un parámetro de proceso crítico (CPP).
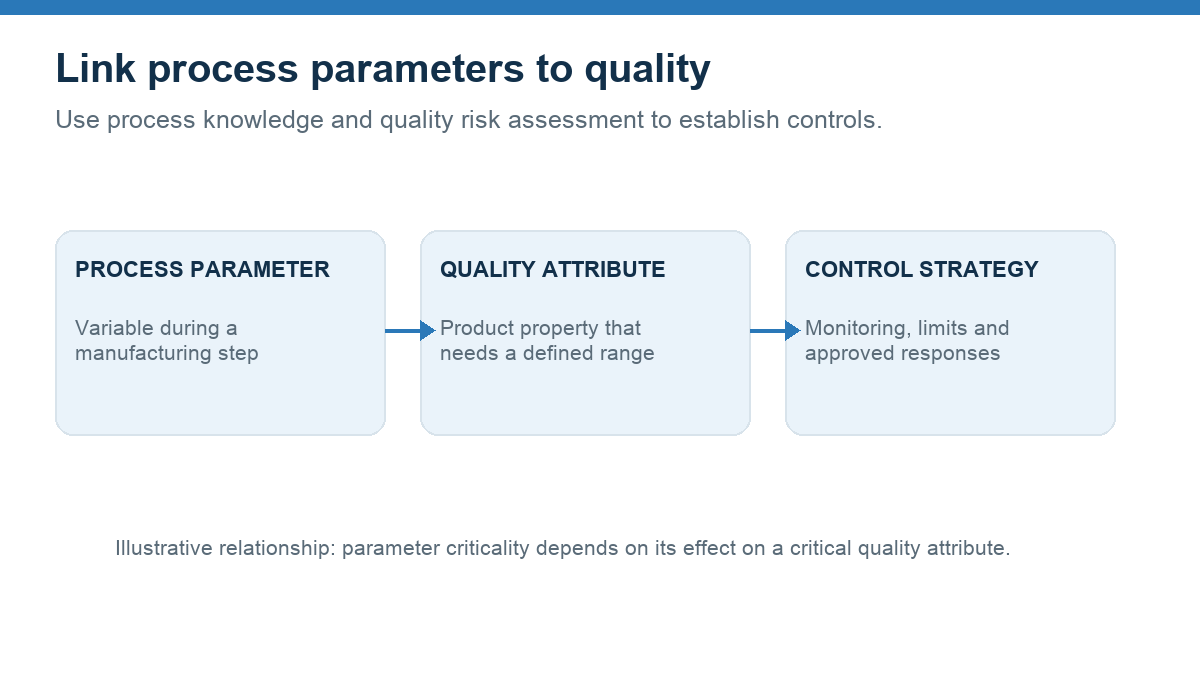
Relación ilustrativa. La clasificación de un parámetro depende de la evidencia relativa al producto y al proceso concretos.
Ejemplos de posibles CPP en el sector farmacéutico
Los ejemplos que figuran a continuación son puntos de partida ilustrativos para una evaluación. No se trata de clasificaciones ni de límites operativos de un producto real. Cada centro debe establecer la relación con sus propios CQA y su proceso:
-
Mezcla: Es posible que sea necesario estudiar el tiempo de mezcla o la velocidad del equipo, junto con la uniformidad de la mezcla y del contenido.
-
Granulación y secado: Es posible que sea necesario estudiar el caudal de pulverización, la temperatura de entrada o el tiempo de secado, junto con la humedad y las propiedades del producto en las fases posteriores del proceso.
-
Compresión de comprimidos: La fuerza de compresión podría merecer ser estudiada junto con las propiedades mecánicas y la disolución.
-
Funcionamiento del biorreactor: El pH, la temperatura o el oxígeno disuelto pueden justificar su estudio junto con los atributos relevantes de la calidad del producto.
Una misma variable puede desempeñar un papel diferente en otra formulación, línea de producción o escala. Es mejor analizar las posibles interacciones entre las variables en lugar de asignarles un nivel de criticidad a partir de una lista genérica.
Cómo identifican los equipos los parámetros críticos de los procesos
-
Define los atributos de calidad del producto: documentar las características y los objetivos de calidad pertinentes para el producto.
-
Operaciones de la unidad de mapa: enumerar los atributos de los materiales, los parámetros del proceso, los equipos y los puntos de medición de cada etapa.
-
Evaluar el riesgo: utilizar los conocimientos científicos y los datos disponibles para establecer un orden de prioridad de los posibles efectos sobre los CQA.
-
Estudia las relaciones: utilizar experimentos adecuados, conocimientos previos y datos de procesos para investigar efectos e interacciones.
-
Definir controles: supervisión de documentos, rangos de funcionamiento, responsabilidades y respuestas ante desviaciones en la estrategia de control.
-
Revisión a lo largo del ciclo de vida: Actualizar la evaluación siguiendo el proceso de cambios de la obra cuando se produzcan modificaciones en los conocimientos, los materiales, la envergadura o el equipamiento.
El diseño de experimentos puede ayudar a los equipos a estudiar diversos factores y sus interacciones. Los lotes anteriores pueden aportar contexto, pero las correlaciones por sí solas pueden no bastar para establecer una relación causal. El Aspectos a tener en cuenta en las normas ICH Q8, Q9 y Q10 analiza la relación entre la criticidad de los parámetros, los atributos de calidad y la gestión de riesgos de calidad.
Rangos de funcionamiento, límites y espacio de diseño
Un equipo establece el rango operativo de un parámetro a partir de los datos de desarrollo disponibles, la capacidad de medición y la estrategia de control aprobada. La norma ICH Q8 describe un rango aceptable y contrastado para un único parámetro, manteniendo constantes los demás parámetros. Un espacio de diseño aborda las combinaciones e interacciones de variables y está sujeto a evaluación y aprobación reglamentarias. Ni un ejemplo genérico ni los valores predeterminados de los equipos establecen un rango aprobado para un producto concreto.
Documenta el parámetro, la unidad, el punto de medición, la frecuencia de muestreo, el rango aplicable y la respuesta cuando una lectura se salga de los límites esperados. Los responsables de calidad y de procesos deben evaluar las excepciones siguiendo los procedimientos del centro y teniendo en cuenta el contexto específico del producto.
Seguimiento de un CPP durante la fabricación
Los operadores y los ingenieros pueden utilizar sistemas de control, instrumentos calibrados, registros históricos de procesos y registros de lotes para supervisar las variables del proceso. Dependiendo del diseño aprobado, un sistema puede recopilar lecturas, mostrar una tendencia, alertar a un operador o registrar una excepción para su revisión. La estrategia de control determina qué se debe medir y cómo se debe responder; un panel de control por sí solo no garantiza el control.
El gráfico que se muestra a continuación contiene valores de ejemplo inventados con el único fin de ilustrar una serie temporal. No muestra un rango validado, un proceso de un cliente ni un límite operativo recomendado. Un equipo de producción compararía las mediciones validadas con sus propios límites aprobados e investigaría de acuerdo con sus procedimientos.
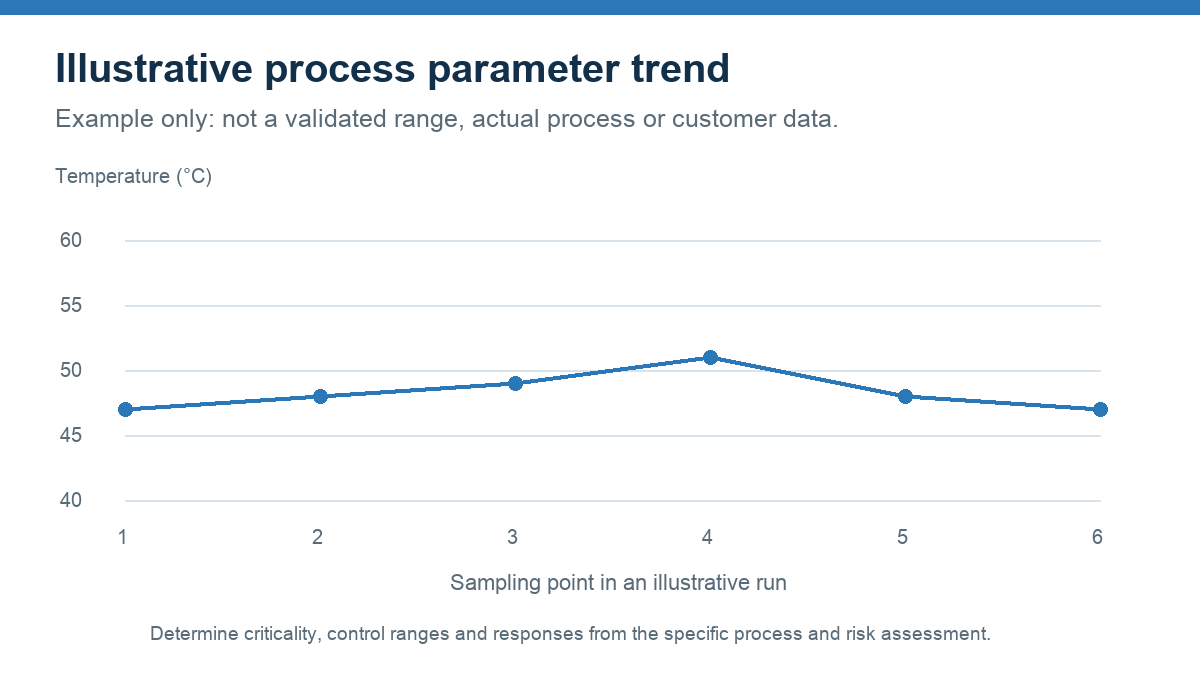
Valores meramente ilustrativos. No se trata de datos de medición de la planta ni de un rango de funcionamiento validado.
Cómo el MES y los registros electrónicos de lotes facilitan los flujos de trabajo del CPP
Un sistema de ejecución de fabricación (MES) puede guiar a los operarios a lo largo de las etapas de fabricación definidas y registrar valores o eventos procedentes del personal y de los equipos conectados, siempre que la interfaz y el flujo de trabajo permitan dicho uso. Un registro electrónico de lote puede recopilar las pruebas necesarias para su revisión, incluidos los valores registrados, las excepciones y las acciones de los operarios. El sistema de automatización y los procedimientos de la planta conservan las responsabilidades que se les han asignado en materia de control de equipos y decisiones sobre calidad.
Antes de vincular un parámetro a un flujo de trabajo por lotes, hay que acordar el instrumento de origen, la unidad de medida, la marca de tiempo, la asociación con el lote, la frecuencia prevista de los datos y la acción a seguir en caso de valores faltantes, retrasados o fuera de rango. Revisa cómo gestionará el centro las correcciones, los cambios de equipo y las interrupciones del sistema. Explora el diferencia entre MES y EBR, El Guía de integración de MES en el sector farmacéutico y la de Accevo Descripción general del software para la fabricación de productos farmacéuticos.
Preguntas frecuentes sobre el CPP
¿Todos los parámetros de proceso son CPP?
No. Un CPP se define por el efecto que su variabilidad tiene sobre un CQA y la consiguiente necesidad de supervisarlo o controlarlo. Es posible que otros parámetros sigan siendo importantes para la seguridad, el rendimiento o el funcionamiento de los equipos.
¿Puede cambiar un CPP durante el ciclo de vida del producto?
Los equipos pueden reevaluar el nivel de criticidad y los controles a medida que cambien los conocimientos sobre los procesos o las condiciones operativas. Utilice los procesos de gestión de riesgos de calidad y de gestión de cambios de la planta y evalúe los compromisos normativos aplicables.
¿Garantizan los registros electrónicos el cumplimiento normativo?
No. El cumplimiento depende del uso previsto, de los requisitos aplicables, de la configuración del sistema, de los procedimientos y de las pruebas. Los registros electrónicos forman parte del sistema de calidad del centro.
