L'integrazione Pharma MES collega la pianificazione della produzione, l'esecuzione della produzione, i risultati di laboratorio e i dati delle apparecchiature tramite interfacce con responsabili chiaramente identificati. Una progettazione affidabile inizia con la scelta del sistema a cui appartiene ogni record ed evento, per poi definire cosa attraversa il confine, quando avviene il trasferimento e in che modo l'impianto gestisce un errore di scambio.
Definire le responsabilità del sistema prima di scegliere le interfacce
Lo standard ISA-95 offre ai team un modello comune per discutere delle informazioni scambiate tra la pianificazione aziendale e le operazioni di produzione. Il quadro di riferimento ISA descrive la gestione delle operazioni di produzione in relazione al Livello 3 e la pianificazione aziendale in relazione al Livello 4. Utilizzate il modello per chiarire le responsabilità, quindi associate le vostre applicazioni e apparecchiature effettive alle attività che svolgono.
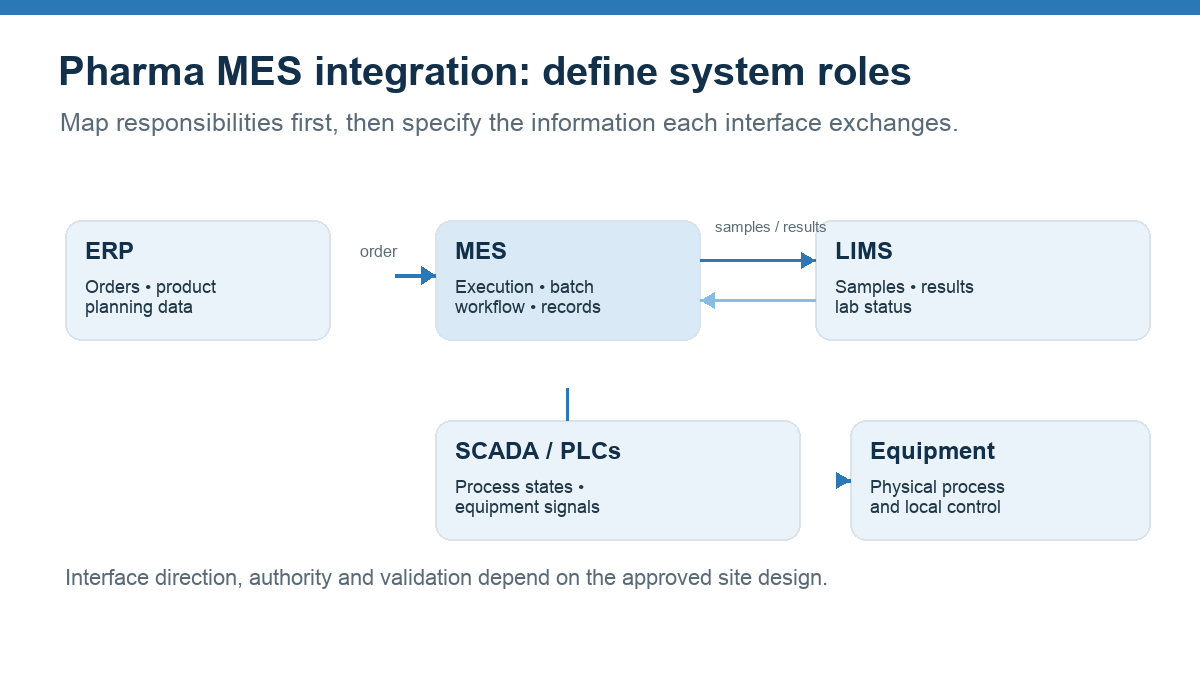
In un’architettura MES del settore farmaceutico, i sistemi principali possono includere ERP, MES, LIMS, SCADA, PLC e apparecchiature di produzione. I confini esatti dipendono dal processo, dai sistemi installati e dalle procedure approvate del sito. Il fatto che un’interfaccia MES sia presente non implica automaticamente che il MES sia il titolare di ogni elemento di dati o azione di controllo.
Definire le informazioni che ciascun sistema scambia
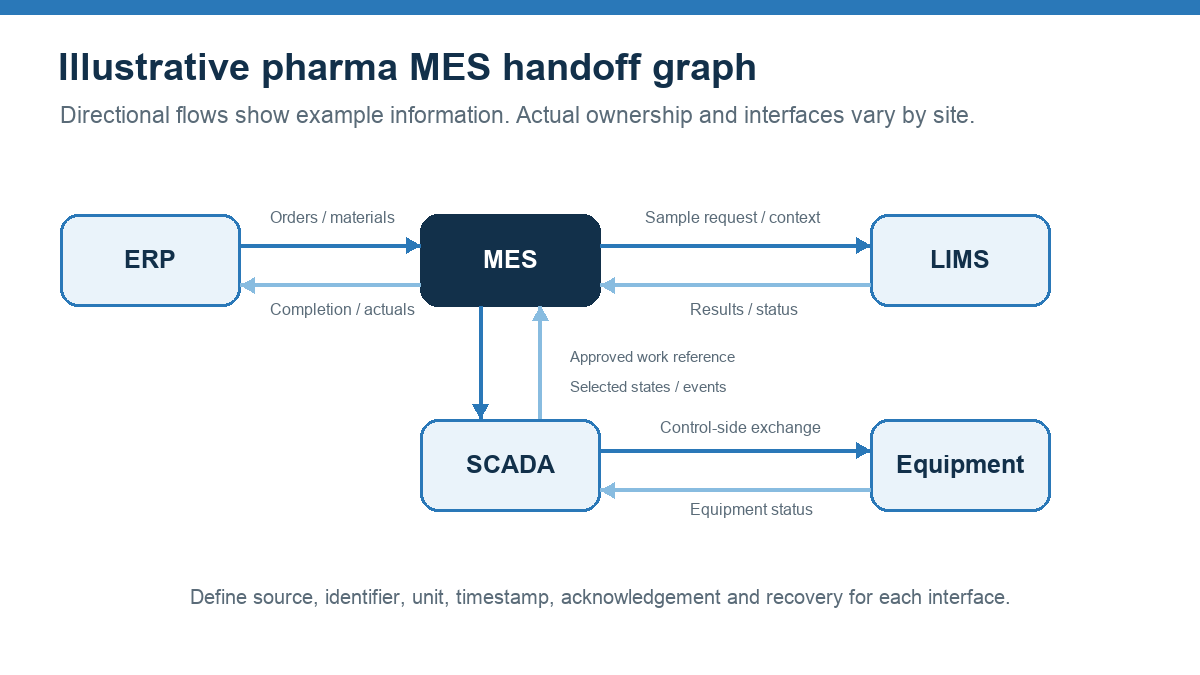
- Da ERP a MES: l'ordine di produzione, gli identificativi dei prodotti e dei materiali, la quantità prevista, la tempistica e lo stato dell'ordine, qualora fossero inclusi nell'ambito concordato.
- Da MES a ERP: stato di esecuzione, quantità completata, consumo di materiale o altri dati effettivi di produzione concordati. Specificare se è il MES o l'ERP a chiudere ciascuna transazione.
- MES e LIMS: richieste di campioni, contesto del lotto o dell'ordine, stato e risultati dei test. Indicare quale sistema è responsabile della definizione del test, dei risultati, della revisione e di eventuali disposizioni.
- MES e SCADA o apparecchiature: stati, contatori, valori di processo o allarmi selezionati, nonché riferimenti a lavori o istruzioni approvati, laddove l'architettura dell'apparecchiatura lo consenta.
- SCADA e PLC: scambi di supervisione e controllo locale definiti dal progetto di automazione. Mantenere la sequenza operativa delle macchine e le funzioni di sicurezza sotto i rispettivi sistemi di controllo designati.
Per ogni flusso, indicare l'evento aziendale che lo avvia. L'espressione “Invia dettagli batch” è troppo vaga per una specifica di interfaccia. Specificare se il fattore scatenante è il rilascio dell'ordine, l'avvio di una fase, il prelievo di campioni, l'approvazione dei risultati o il completamento dell'operazione. Definire la risposta prevista e indicare quale record fornisce lo stato finale.
Creare un contratto di interfaccia
Assegnare a ogni interfaccia un contratto breve e verificabile che includa:
- sistema di origine e di destinazione, titolare e finalità commerciali;
- nomi dei campi, definizioni, unità di misura, valori ammessi e identificatori obbligatori;
- regole relative a lotti, ordini, prodotti e versioni dei materiali;
- trigger dell'evento, fonte del timestamp, fuso orario e risposta prevista;
- comportamento dei messaggi duplicati, in ritardo, mancanti, rifiutati e fuori sequenza;
- le fasi di ripristino a seguito di un’interruzione della rete o del sistema; e
- controlli di riconciliazione che indicano se i due sistemi sono in accordo.
Gli identificatori richiedono particolare attenzione. Un numero di lotto può essere univoco in un sito ma riutilizzato in altri siti; i codici dei materiali possono differire tra ERP e MES; e un ordine di produzione può estendersi su più di un’operazione unitaria. È necessario concordare una mappatura stabile e conservare l’identificatore di origine insieme al record di destinazione.
Pianificate tenendo conto delle eccezioni, non solo dello scenario ideale
Verificate che un ordine proceda come previsto, quindi testate i casi che potrebbero interromperlo: un ordine modificato, un materiale non disponibile, un lotto bloccato, un risultato di laboratorio respinto, una macchina scollegata o un messaggio che arriva due volte. Verificate cosa vedono gli operatori e chi decide se riprovare, correggere o interrompere il flusso di lavoro. Non lasciare che un errore silenzioso dell’interfaccia crei una seconda fonte di verità in un foglio di calcolo o in un registro cartaceo.
Per quanto riguarda la connettività delle apparecchiature, è opportuno effettuare un inventario dei segnali e delle interfacce disponibili su ciascuna macchina prima di optare per un metodo specifico. Alcune linee trasmettono informazioni utili tramite un sistema di controllo esistente; altre richiedono un’interfaccia OEM, un gateway o una connessione progettata appositamente. È consigliabile considerare ogni macchina come un elemento da analizzare singolarmente, anziché dare per scontato che un unico modello di integrazione sia applicabile all’intero sito.
Includere la qualità e l'ambito della documentazione nella progettazione
Quando un documento elettronico è a supporto di un’attività soggetta a regolamentazione, il sito deve individuare i requisiti applicabili relativi al documento e definire in che modo l’interfaccia ne preservi il contesto e l’integrità. La FDA Ambito di applicazione e linee guida per l'applicazione della Parte 11 spiega che la Parte 11 si applica alle registrazioni elettroniche conservate o presentate in conformità ai requisiti di registrazione della FDA applicabili. Un’architettura MES interconnessa di per sé non garantisce la conformità; i responsabili della qualità e i gestori del sistema devono valutare l’uso previsto e i requisiti applicabili.
Verificare i requisiti dell’interfaccia e il flusso dei dati con i responsabili della produzione, della qualità, dell’automazione, del laboratorio, dell’IT e dei sistemi. Conservare la mappatura approvata, la documentazione relativa ai test, le eccezioni e la cronologia delle modifiche insieme alla documentazione di progetto controllata del sito. L’approccio di convalida deve essere conforme al sistema di qualità e alla valutazione dei rischi del sito.
Implementare un flusso di lavoro, quindi espanderlo
- Scegli un flusso di lavoro di produzione che presenti un problema aziendale ben definito e i cui responsabili siano chiaramente identificati.
- Identificare i registri relativi a ordini, lotti, campioni, attrezzature e completamento.
- Approvare la fonte di riferimento, gli identificatori, il contratto di interfaccia e il comportamento in caso di errore.
- Verifica della produzione normale, delle sospensioni, delle correzioni, dei messaggi duplicati e del ripristino.
- Allineare i dati tra i sistemi ERP, MES, LIMS e di controllo prima di ampliare l'ambito di applicazione.
Per pianificare, leggi il documento di Accevo Piano di implementazione del sistema MES nel settore farmaceutico. Per distinguere l'esecuzione dalle prove relative al batch che essa registra, si veda MES contro EBR nel settore farmaceutico. Il Guida all'integrazione del MES nella linea di confezionamento offre un esempio analogo di definizione dei passaggi di dati tra linee. Esplora il Panoramica sul MES di Accevo Pharma, Definizione di LIMS e pagina dedicata all'integrazione e alla scalabilità per il contesto di riferimento.
Domande sull'integrazione di Pharma MES
L'ordine di produzione è gestito dall'ERP o dal MES?
Questo dipende dai processi e dalla struttura del sistema del sito. È necessario definire quale sistema crea, emette, modifica e chiude l'ordine, e in che modo l'altro sistema riceve ciascuno di questi stati.
Il LIMS dovrebbe inviare i risultati direttamente al MES?
Utilizzare un'interfaccia controllata quando il flusso di lavoro lo richiede e entrambi i sistemi supportano lo scambio. Specificare gli identificatori del campione e del lotto, le unità di misura dei risultati, lo stato, lo stato di revisione e il comportamento in caso di errore. Indicare in modo esplicito chi è il responsabile approvato del risultato e della gestione del campione presso il sito.
Il MES dovrebbe controllare le apparecchiature farmaceutiche?
Il MES può coordinare le attività di produzione o fornire riferimenti di lavoro approvati, laddove l'architettura lo consenta. Le sequenze operative locali e le funzioni di sicurezza sono di competenza dei sistemi di controllo designati. Documentare le responsabilità e il comportamento durante i test con i responsabili dell'automazione e della qualità.
Il fatto di collegare i sistemi li rende conformi?
No. Il sito deve valutare l’uso previsto, i requisiti di documentazione applicabili, i controlli di sistema e le prove relative alle interfacce nell’ambito dei propri processi di qualità. L’integrazione costituisce una parte dell’ambiente operativo convalidato.
